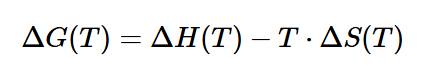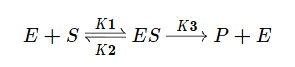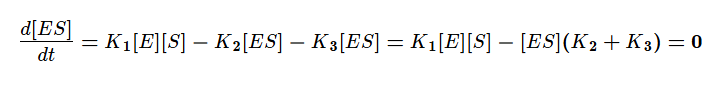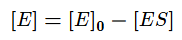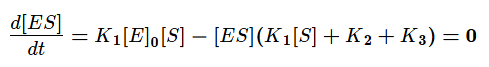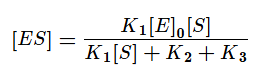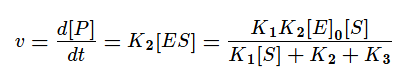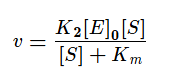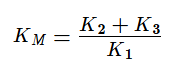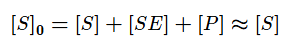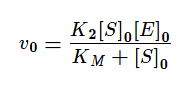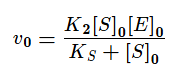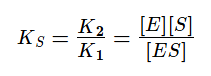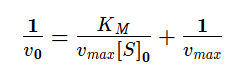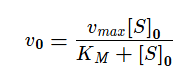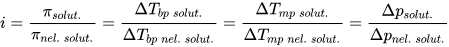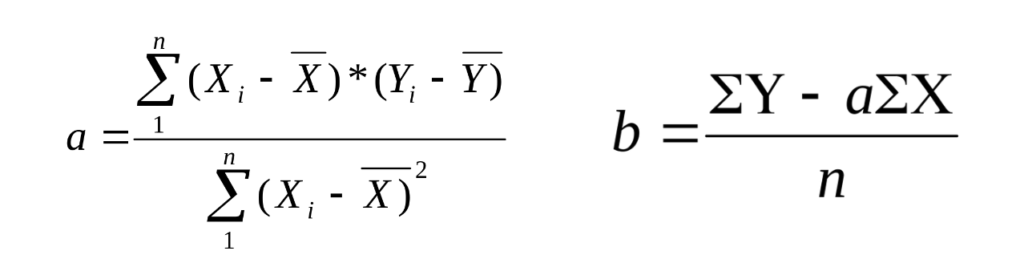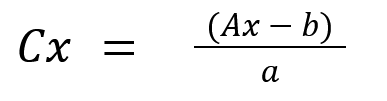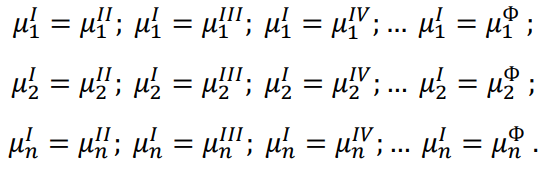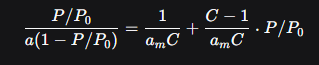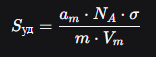
Top.Mail.Ru
loader
  • Map Icon

    г. Самара
    ул. ак. Павлова, д. 1

  • Call Icon

    pushkin.dv@ssau.ru
    (846) 334-54-32

➤

Пределы применимости классического уравнения Нернста

Классическое уравнение Нернста для реакции вида:
aOx + ne⁻ ⇄ bRed
имеет вид:
E = E⁰ + (RT/nF) * ln([Ox]ᵃ/[Red]ᵇ)

ОбозначениеФизический смыслЕдиницы измерения
E Равновесный потенциал электродаВольты (В)
E⁰ Стандартный электродный потенциал (при T = 298 K, a=1)Вольты (В)
RУниверсальная газовая постоянная8.314 Дж\моль*K
T Абсолютная температураКельвины (К)
nЧисло электронов, участвующих в реакцииБезразмерная величина
FПостоянная Фарадея96485 Кл\моль
OxОкислительБезразмерная величина
RedВосстановительБезразмерная величина
a, bСтехиометрические коэффициентыБезразмерная величина

Ограничение: Это уравнение справедливо только для идеально разбавленных растворов, где:

  • Межчастичные взаимодействия пренебрежимо малы
  • Концентрации равны активностям
  • Ионная сила раствора близка к нулю

В реальных условиях необходимо учитывать отклонения от идеального поведения.


Понятие активности и коэффициента активности

Активность (a) — эффективная концентрация вещества, определяющая его поведение в реальных условиях.

Связь с концентрацией:
a = γ · C

  • γ — коэффициент активности
  • C — молярная концентрация

Физический смысл коэффициента активности:

  • γ = 1: идеальное поведение (a = [C])
  • γ < 1: сильные межатомные взаимодействия
  • γ > 1: наблюдается редко, обычно в концентрированных растворах

Строгая форма уравнения Нернста

Для реальных условий уравнение Нернста записывается через активности:

E = E⁰ + (RT/nF) * ln(aₒₓᵃ/aᵣₑ𝑑ᵇ)

или с явным учетом коэффициентов активности:

E = E⁰ + (RT/nF) * ln((γₒₓ[Ox])ᵃ/(γᵣₑ𝑑[Red])ᵇ)

Важно: Red может быть твердым веществом при a=1


Ионная сила раствора

Ионная сила (I) — параметр, характеризующий интенсивность электрического поля, создаваемого ионами в растворе.

Формула расчета:
I = 1/2 · Σ(cᵢ · zᵢ²)

  • cᵢ — концентрация i-го иона
  • zᵢ — заряд i-го иона

Пример расчета:
Для раствора, содержащего 0.1 M NaCl и 0.2 M CaCl₂:

  • Na⁺: c = 0.1, z = 1 → вклад = 0.1·1² = 0.1
  • Ca²⁺: c = 0.2, z = 2 → вклад = 0.2·2² = 0.8
  • Cl⁻: c = 0.5, z = -1 → вклад = 0.5·(-1)² = 0.5
    I = 1/2 · (0.1 + 0.8 + 0.5) = 0.7 М

Влияние ионной силы на коэффициент активности

Упрощенное уравнение Дебая-Хюккеля:
lg γᵢ = -A · zᵢ² · √I

где:

  • A — константа, зависящая от температуры и растворителя
  • Для водных растворов при 25°C: A ≈ 0.51

Зависимости:

  • Коэффициент активности ↓ при увеличении ионной силы
  • Коэффициент активности ↓ при увеличении заряда иона
  • Для нейтральных молекул: γ ≈ 1 (слабая зависимость от I)

Формула справедлива при условиях:

  • Низкие концентрации (обычно I < 0.001 моль/л).
  • Только сильные электролиты (полная диссоциация, нет ионных пар).
  • Отсутствие специфических взаимодействий (например, водородных связей или комплексообразования).
  • Разбавленные водные растворы (теория не учитывает влияние неводных растворителей).

Практическое применение и приближения


Когда можно использовать концентрации вместо активностей?

  • I < 0.001 М (очень разбавленные растворы)
  • Качественные и учебные расчеты
  • Когда γₒₓ ≈ γᵣₑd и их влияние компенсируется

Полный алгоритм расчета для реальных условий:

  • Рассчитать ионную силу раствора
  • Определить коэффициенты активности
  • Вычислить активности реагентов
  • Подставить активности в уравнение Нернста

Примеры решения задач
Пример 1. Качественный анализ

Задача: Как изменится потенциал медного электрода Cu²⁺/Cu в растворе CuSO₄ при добавлении KNO₃?

Решение:

Логарифм уменьшается → E ↓

Реакция: Cu²⁺ + 2e⁻ ⇄ Cu

Уравнение Нернста: E = E⁰ + (RT/2F) · ln(a_{Cu²⁺})

Добавление KNO₃ ↑ ионную силу → γ_{Cu²⁺} ↓ → a_{Cu²⁺} ↓

Ответ: Потенциал сместится в отрицательную сторону.

Пример 2. Количественный расчет

Задача: Рассчитайте потенциал серебряного электрода в 0.01 M AgNO₃ с добавкой 0.1 M KNO₃ при 25°C. E⁰(Ag⁺/Ag) = 0.799 В.

Решение:

Рассчитываем ионную силу:

  • Ag⁺: 0.01 M, z = 1
  • NO₃⁻: 0.11 M, z = -1
  • K⁺: 0.1 M, z = 1
    I = 1/2 · (0.01·1² + 0.11·1² + 0.1·1²) = 0.11 М

Коэффициент активности Ag⁺:
lg γ_{Ag⁺} = -0.51 · 1² · √0.11 = -0.169
γ_{Ag⁺} = 10^(-0.169) = 0.68

Активность Ag⁺:
a_{Ag⁺} = 0.68 · 0.01 = 0.0068 М

Потенциал электрода:
E = 0.799 + 0.059 · lg(0.0068) = 0.799 + 0.059 · (-2.17) = 0.671 В

    Сравнение с идеальным случаем:
    E (идеал) = 0.799 + 0.059 · lg(0.01) = 0.681 В

    Вывод: Учет активности дает более точное значение потенциала.


    Важные следствия и практическое значение

    • Влияние фонового электролита: Добавление инертных солей изменяет потенциалы электродов
    • Точность измерений: Для прецизионных измерений необходим учет ионной силы
    • Буферные растворы: Используются не только для стабилизации pH, но и для поддержания постоянной ионной силы
    • Биологические системы: Внутриклеточная среда имеет высокую ионную силу (~0.15 М), что существенно влияет на редокс-процессы

    В базовых расчётах ( можно почитать тут) используют концентрации, но при точных измерениях и высокой ионной силе необходимо переходить к активностях.
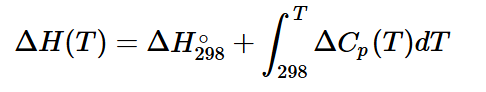
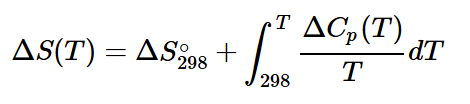
    Любая химическая реакция сопровождается энергетическими изменениями. Чтобы предсказать, пойдёт ли реакция при данных условиях, и рассчитать тепловой эффект, мы используем термодинамические функции: энтальпию (H), энтропию (S) и энергию Гиббса (G). Критерием самопроизвольного протекания процесса при постоянных температуре и давлении является уменьшение энергии Гиббса (ΔG < 0).

    Стандартные состояния и справочные данные

    Все расчёты начинаются с использования стандартных термодинамических величин, которые приведены для температуры 298,15 К (25 °C) и давления 100 кПа.


    В справочниках вы найдёте для каждого вещества:

    1. ΔH°f,298 – стандартная энтальпия образования (кДж/моль). Энтальпия изменения при образовании 1 моля вещества из простых веществ в их стандартных состояниях.
    2. S°298 – стандартная энтропия (Дж/(моль·К)). Мера неупорядоченности системы.
    3. ΔG°f,298 – стандартная энергия Гиббса образования (кДж/моль).

    Важно: Для простых веществ в их наиболее устойчивой аллотропной форме (O2(г), C(графит), Fe(тв) и т.д.) ΔH°f,298 и ΔG°f,298 принимаются равными нулю.


    Расчёт стандартных изменений при 298 К

    Для реакции вида: aA + bB → cC + dD

    1. Стандартное изменение энтальпии реакции (ΔH°р-ции):

    где n – стехиометрические коэффициенты продуктов (пр) и исходных веществ (исх).

    ΔH°р-ции = Σ(nпр·ΔH°f,298,пр) — Σ(nисх·ΔH°f,298,исх)

    2. Стандартное изменение энтропии реакции (ΔS°р-ции):

    ΔS°р-ции = Σ(nпр·S°298,пр)-Σ(nисх·S°298,исх)

    Энтропия, в отличие от энтальпии образования, не является функцией образования, поэтому мы используем абсолютные значения S°298.

    3. Стандартное изменение энергии Гиббса реакции (ΔG°р-ции):

    Существует два основных способа расчёта.

    Способ 1 (через энергии Гиббса образования, аналогично энтальпии):

    ΔG°р-ции = Σ(nпр·ΔG°f,298,пр) — Σ(nисх·ΔG°f,298,исх)

    Способ 2 (через энтальпию и энтропию, фундаментальное уравнение):

    ΔG°р-ции = ΔH°р-ции — T·ΔS°р-ции
    При T = 298 K: ΔG°298 = ΔH°р-ции — 298·ΔS°р-ции

    Важно: Не забудьте привести энтропийный член к одинаковым единицам измерения! (ΔS° обычно в Дж/(моль·К), а ΔH° – в кДж/моль).


     Учёт температурной зависимости

    1. Температурная зависимость энтальпии (ΔH(T)):

    2. Температурная зависимость энтропии (ΔS(T)):

    3. Температурная зависимость энергии Гиббса (ΔG(T)) – ключевое уравнение:


     Расчёт температуры начала реакции

    Реакция становится термодинамически возможной при ΔG(T) ≤ 0. Температуру, при которой система находится в равновесии (ΔG = 0), находят из уравнения:

    ΔH°р-ции-Tравн·ΔS°р-ции=0

    Отсюда:

    Tравн=ΔH°р-ции/ΔS°р-ции

    Этот расчёт даёт ориентировочную температуру. Реакция будет самопроизвольно протекать при T > Tравн, если ΔS > 0, и при T < Tравн, если ΔS < 0.

    Условия самопроизвольного протекания реакции в зависимости от знаков ΔH и ΔS:

    1. Для эндотермических реакций (ΔH > 0):

    Если энтропия возрастает (ΔS > 0), реакция становится возможной при T > Tравн. Преодоление энергетического барьера (ΔH > 0) происходит за счёт возрастания беспорядка в системе (ΔS > 0), что становится выгодно при высоких температурах.

    1. Для экзотермических реакций (ΔH < 0):

    Если энтропия убывает (ΔS < 0), реакция возможна при T < Tравн. Движущей силой реакции является выделение энергии (ΔH < 0), и этот эффект доминирует при низких температурах, пока не перевесит фактор уменьшения беспорядка.


    Этот алгоритм позволяет на основе табличных данных сделать количественный прогноз о возможности и условиях протекания химической реакции. Помните, что отрицательное значение ΔG – это критерий принципиальной возможности, но не гарантия того, что реакция пойдёт с заметной скоростью. 


    Пример расчёта для реакции разложения карбоната кальция

    Рассмотрим реакцию:
    CaCO₃(тв) → CaO(тв) + CO₂(г)

    Цель: определить, при какой температуре начнется разложение CaCO₃ (т.е. когда ΔG(T) станет меньше нуля).

    Шаг 1. Находим стандартные термодинамические данные в справочнике:

    ВеществоΔH°f,298ΔS°298
    CaCO3(тв)-120792.9
    CaO(тв)-63539.7
    CO2(тв)-393.5213.7

    Шаг 2. Расчёт ΔH°р-ции и ΔS°р-ции:

    ΔH°р-ции = [ΔH°f(CaO) + ΔH°f(CO₂)] — [ΔH°f(CaCO₃)]
    ΔH°р-ции = [(-635) + (-393,5)] — [(-1207)] = +178,5 кДж

    ΔS°р-ции = [S°(CaO) + S°(CO₂)] — [S°(CaCO₃)]
    ΔS°р-ции = [(39,7) + (213,7)] — [(92,9)] = +160,5 Дж/К

    Шаг 3. Расчёт ΔG°₂₉₈:

    ΔG°₂₉₈ = 178,5 — 298·(0,1605) ≈ +130,7 кДж

    Шаг 4. Расчёт температуры разложения:

    Tравн = 178,5 / 0,1605 ≈ 1112 К (839°C)

    Краткое описание строения и свойств ферментов

    Ферменты, или энзимы — это чаще всего молекулы белковой природы, катализирующие химические реакции в живых системах. Кроме белков, существует немногочисленная группа РНК ферментов. 

    Как и все белки, ферменты синтезируются изначально в виде полипептидной цепочки — первичная структура. Потом за счёт образования водородных связей и дисульфидных мостиков между между молекулами аминокислот в цепи образуется вторичная структура фермента. В дальнейшем под действием Ван-Вер-Вальсовых, электростатических и нековалентных сил образуется третичная и четвертичная структуры ферментов. 

    В каталитическом процессе участвует не весь фермент, а только его малая часть — активный центр. 

    Кроме этого стоит понимать, что любой фермент обладает высокой специфичностью и активностью. Для того чтобы катализировать реакцию, фермент связывается только с одним или несколькими определёнными субстратами. Большинство ферментативных процессов идёт со скоростями в 108-1020 раз большими, чем если бы они протекали сами. Говоря об активности ферментов, то их эффективность как катализаторов зачастую выше в 108-109 раз, чем их неорганические аналоги. 

    Кинетика ферментативных процессов

    В основе кинетического анализа ферментативного процесса лежит предположение о том, что между ферментом (E) и субстратом (S) происходит обратимое образование фермент-субстратного комплекса. В дальнейшем в результате протекания реакции субстрат необратимо преобразуется в продукт (P) и комплекс распадается.

    Используя допущение о стационарном протекании реакции, применим метод квазистационарных концентраций для фермент-субстратного комплекса.

    Учтём тот факт, что фермент при реакции находится как в свободной форме, так и в форме фермент-субстратного комплекса. Выразим тогда его свободную форму и подставим в квазистационарное уравнение. 

    Выразим из этого уравнения [ES].

    Скорость ферментативной реакции в основном определяется скоростью образования продукта реакции из субстрат ферментного комплекса. Тогда:

    Разделим в получившемся уравнении и числитель, и знаменатель на K1 и получим:

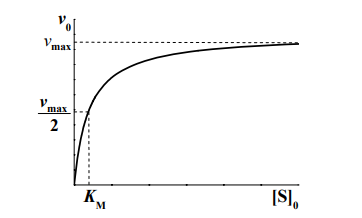
    KM — это константа Михаэлиса, показывающая концентрацию субстрата, при которой скорость реакции равна половине максимальной. Численное значение KM зависит от многих параметров:

    • pH среды, где протекает реакции;
    • Температуры, при которой проводится реакция;
    • Концентрации реагента, который подвергается ферментативному преобразованию;
    • Концентрация продукта ферментирования; 
    • Наличию или отсутствию активаторов/ингибиторов ферментов

    В результате действиях всех этих факторов KM может меняться в приделах от 1 до 10-8 моль*л-1. Стоит также отметить, что чем меньше значение KM, тем больше сродство фермента к субстрату, и наоборот. Кроме этого, ферментативные реакции часто проводят в буферных растворах с контролируемой ионной силой, чтобы избежать изменения KM (это можно прочитать в конспекте Гусаровой А.Р. «Расчёт осмотического давления и других коллигативных свойств растворов»).

    На начальных этапах, когда количество субстрата превышает количество фермента, а концентрация продукта стремиться к нулю, уменьшением концентрации субстрата можно пренебречь. Тогда:

    Если же K2>>K3, то в начале реакции устанавливается квазистатическое равновесие и константа Михаэлиса заменяется на субстратную константу (KS). 

    Проанализируем уравнение для v0 с KM для двух предельных случаев:

    • [S]0 << KM, тогда реакция имеет первый порядок как по ферменту, так и по субстрату;
    • [S]0 >> KM, в этом случае начальная скорость реакции не зависит от концентрации субстрата и называется максимальной скоростью ферментативной реакции vmax .Этот эффект так называемого субстратного насыщения обусловлен практически полным связыванием всего имеющегося в системе фермента в фермент-субстратный комплекс, поэтому его концентрация, а, следовательно, и наблюдаемая скорость реакции перестают зависеть от концентрации субстрата. Тогда 

    Это уравнение было получено Бриггсом и Холдейном в 1925 г., но названо ими уравнением Михаэлиса−Ментена. На практике же, невозможно никогда достичь vmax, так как работа фермента очень сильно зависит и от концентрации продукта реакции. Чем больше концентрация продукта, тем меньше сродство фермента к субстрату. Следует также помнить, что начальная скорость ферментативной реакции часто определяется по оптической плотности (это можно прочитать в конспекте Борисова В.В. «Построение градуировочного графика в спектрофотометрии и его статистическая обработка»).

    На рисунке представлена зависимость начальной скорости ферментативной реакции от начальной концентрации субстрата.

    Стоит обратить внимание, что построение такого графика для определения vmax и KM на практике очень сложно. Поэтому для определения KM и vmax графически используют преобразованное уравнение Михаэлиса-Ментена, предложенное Г.Лайнуивером и Д.Бэрком для линеаризации графика.

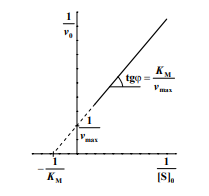
    Графическое определение KM и vmax в координатах Лайнуивера-Берка

    Максимальную скорость можно определить по отрезку, отсекаемому на оси ординат, 1/vmax , а константу Михаэлиса можно вычислить либо по тангенсу угла наклона прямой, равному KM/vmax , либо по отрицательному отрезку, отсекаемому на оси абсцисс.

    Недостатки модели Михаэлиса

    Несмотря на способность модели Михаэлиса-Ментена к упрощению анализа ферментативных процессов, её применение сопряжено с рядом методологических и практических ограничений.

    • Уравнение можно применять только при стационарных условиях;
    • Недопущение наличия продуктов ферментативной реакции в начальной системе;
    • Не подходит для определения скорости реакции в реакциях с аллостерическими ферментами.

    Заключение и выводы

    • Ферменты — это сложные белковые молекулы, представляющие из себя биокатализаторы;
    • Константа Михаэлиса — это константа, показывающая концентрацию субстрата, при которой скорость реакции равна половине максимальной;
    • Уравнением Михаэлиса−Ментена имеет очень много допущений, вследствие чего теоретические значения, полученные при расчёте, могут сильно отличаться от полученных экспериментально;
    • График получаемый при решении уравнения Михаэлиса−Ментена очень сложен для определения KM и vmax на практике, поэтому используют линеаризированное уравнение, предложенное Г.Лайнуивером и Д.Бэрком. 

    Пример решения задачи на уравнение Михаэлиса-Ментена

    Фермент катализирует превращение субстрата S в продукт P по кинетике Михаэлиса–Ментена. При Vmax = 120 нмоль/мин и KM = 30 мкМ найдите начальную скорость реакции при концентрациях субстрата:

    • [S]0 = 3 мкМ;
    • [S]0 = 30 мкМ;
    • [S]0 = 300 мкМ;

    Решение задачи

    Воспользуемся уравнением Михаэлиса-Ментена и подставим известные нам величины:

    • V01=120*3/(30 + 3) = 360 / 33 ≈ 10.91 нмоль/мин;
    • V02=120 · 30 / (30 + 30) = 3600 / 60 = 60 нмоль/мин;
    • V03=120 · 300 / (30 + 300) = 36000 / 330 ≈ 109.09 нмоль/мин;

    Комментарий

    Следует помнить, что при [S]0 ≪ Km начальная скорость пропорциональна [S]; при [S]0 = Km начальная скорость равна половине Vmax; при [S]0 ≫ Km начальная скорость стремится к Vmax. 

    Природа коллигативных свойств

    Коллигативные свойства — это совокупность физико-химических свойств разбавленных растворов, которые зависят только от молярной доли (или концентрации) растворенного вещества и не зависят от его химической природы.

    Эти свойства являются следствием понижения химического потенциала растворителя при введении в него нелетучего растворенного вещества. Раствор стремится к состоянию с более высоким химическим потенциалом, что и проявляется в наблюдаемых эффектах.

    Условия применимости:

    1. Раствор должен быть идеальным или достаточно разбавленным.
    2. Растворенное вещество — нелетучее.
    3. Растворенное вещество не диссоциирует и не ассоциирует (для базовых формул).

    Основные коллигативные свойства и их закономерности

    Относительное понижение давления пара растворителя над раствором равно молярной доле растворенного вещества.

    (P₀ — P) / P₀ = χ₂ = n₂ / (n₁ + n₂)
    • P₀ — давление пара чистого растворителя [Па].

    P — давление пара над раствором [Па].

    χ₂ — молярная доля растворенного вещества.

    n₁, n₂ — количество моль растворителя и растворенного вещества соответственно [моль].

    Выведем формулу, используемую в сильно разбавленных растворах.Учтем,что в сильно-разбавленных растворах количество растворителя превышает количество растворенного вещества, значит n1=0, тогда

    P₀ ≈ n₂ / n₁ = M₁ * m / 1000

    m — моляльность [моль/кг],

    M₁ — молярная масса растворителя [г/моль]

    Кроме того, следует помнить, что существует азеотропные растворы, отклоняющиеся от закона Рауля по причинам, которые можно узнать в следующем конспекте


    Повышение температуры кипения (Эбуллиоскопия)

    ΔTкип = Tкип(р-ра) — Tкип(р-ля) = Kэ · m · i
    • Понижение давления пара приводит к необходимости нагревания раствора до более высокой температуры для достижения давления, равного атмосферному.
    • Kэ — эбуллиоскопическая константа. Для воды Kэ = 0,516 [К·кг/моль].
    • m — моляльная концентрация [моль/кг].Использование моляльной концентрации в этом уравнении связано с тем, что в других способах выражения концентраций количество растворителя зависит от количества растворённого вещества, а в моляльной концентрации количество растворителя фиксировано (1000 граммов). 
    • i — изотонический коэффициент Вант-Гоффа.


    Понижение температуры замерзания (Криоскопия)

    Наличие примеси нарушает кристаллическую решетку растворителя, требуя большего переохлаждения для начала кристаллизации.

    ΔTзам = Tзам(р-ля) — Tзам(р-ра) = Kк · m · i
    • Kк — криоскопическая константа. Для воды Kк = 1,86 [К·кг/моль].
    • m — моляльная концентрация [кг/моль] .

    Оба явления прямо пропорциональны моляльной концентрации и описываются схожими уравнениями, но с разными физическими константами растворителя.


    Осмотическое давление:

    Осмос — направленная диффузия молекул растворителя через полупроницаемую мембрану из области с меньшей концентрацией растворенного вещества в область с большей его концентрацией.

    Осмотическое давление (π) — это избыточное гидростатическое давление, которое необходимо приложить к раствору, чтобы предотвратить его разбавление чистым растворителем через полупроницаемую мембрану. Это коллигативное свойство, наиболее чувствительное к концентрации и потому особенно важное для изучения высокомолекулярных соединений.

    Уравнение Вант-Гоффа и его вывод

    Уравнение выводится из равенства химических потенциалов растворителя по обе стороны мембраны в условиях равновесия.

    π = i · C · R · T
    • π — осмотическое давление [кПа, атм].
    • i — изотонический коэффициент. Показывает, во сколько раз общее число частиц в растворе больше числа исходных молекул из-за диссоциации (i = 1 + α(k-1), где α — степень диссоциации, k — число ионов из одной молекулы).
    • C — молярная концентрация растворенного вещества [моль/м³ или моль/л]. Важно: для точных расчетов использовать СИ (моль/м³).
    • R — универсальная газовая постоянная (8,314 Дж/(моль·К)).
    • T — абсолютная температура [K].

    Коэффициент i связывает теорию идеальных растворов с поведением реальных растворов, особенно электролитов.


    Изотонический коэффициент (i) и его роль

    • Изотонический коэффициент был введён в последней четверти XIX века Я. Х. Вант-Гоффом. В 1901 году он первым получил Нобелевскую премию по химии — за свои заслуги в изучении растворов.
    • В реальных концентрированных растворах i может отличаться от теоретического из-за межионных взаимодействий.
    Для неэлектролитов (глюкоза, сахароза) i = 1
    Для сильных электролитов (NaCl, KCl)NaCl → Na⁺ + Cl⁻ (k=2), теоретически i ≈ 2
    CaCl₂ → Ca²⁺ + 2Cl⁻ (k=3), теоретически i ≈ 3

    Очевидно, что взаимодействие ионов уменьшается с повышением температуры, а также с уменьшением их концентрации, то есть, разбавлением раствора, ведь тогда уменьшается вероятность встречи двух частичек.Об этом подробнее можно узнать в  


    Расширенная задача с разбором

    Рассчитайте осмотическое давление при 37°C раствора, содержащего 4,0 г гидроксида натрия (NaOH) и 18,0 г глюкозы (C₆H₁₂O₆) в 500 мл воды. Плотность раствора принять равной 1 г/мл. Считать NaOH сильным электролитом.

    Дано:

    • m(NaOH) = 4,0 г
    • m(глюкозы) = 18,0 г
    • V(р-ра) ≈ 0,5 л (по условию, т.к. плотность ~1 г/мл)
    • T = 37°C = 310 K
    • R = 8,31 Дж/(моль·К) = 8,31 кПа·л/(моль·К)
    • M(NaOH) = 40 г/моль
    • M(глюкозы) = 180 г/моль
    • i(NaOH) ≈ 2 (NaOH → Na⁺ + OH⁻)
    • i(глюкозы) = 1

    Решение:

    1. Рассчитаем количество вещества и концентрацию для каждого компонента.

    • Для NaOH:
    • n(NaOH) = m / M = 4,0 г / 40 г/моль = 0,1 моль
    • C(NaOH) = n / V = 0,1 моль / 0,5 л = 0,2 М
    • С учетом диссоциации: Cэфф(NaOH) = i · C = 2 · 0,2 М = 0,4 М
    • Для глюкозы:
    • n(глюкозы) = 18,0 г / 180 г/моль = 0,1 моль
    • C(глюкозы) = 0,1 моль / 0,5 л = 0,2 М
    • Cэфф(глюкозы) = i · C = 1 · 0,2 М = 0,2 М

    2. Найдем общую эффективную молярную концентрацию частиц в растворе.

    • Cобщ = Cэфф(NaOH) + Cэфф(глюкозы) = 0,4 М + 0,2 М = 0,6 моль/л

    3. Рассчитаем осмотическое давление по уравнению Вант-Гоффа.

    • π = Cобщ · R · T
    • π = 0,6 моль/л · 8,31 кПа·л/(моль·К) · 310 K
    • π ≈ 1546 кПа

    Ответ: Осмотическое давление раствора составляет 1546 кПа или около 15,3 атм.


    1. Введение: Что такое гальванический элемент?

    Гальванический элемент — это устройство, которое генерирует электричество за счёт химической реакции. Представь батарейку: внутри неё металл окисляется, а другой металл восстанавливается.

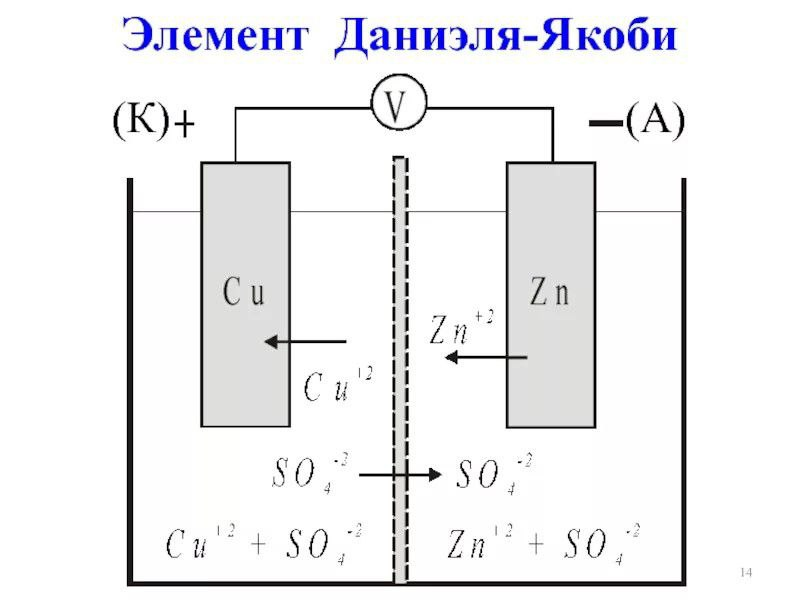
    Пример: Даниеллев элемент (медь и цинк). Два электрода (анод и катод) и электролит. Анод — где происходит окисление (потеря электронов), катод — где восстановление (приобретение электронов).


    2. Теория: Расчёт ЭДС

    ЭДС (Е°) — это разность потенциалов между анодом и катодом. Она показывает, насколько «хочет» идти реакция или идёт ли она в прямом направлении или в обратном.


    2.1. Стандартная ЭДС

    Формула: Е° клетки =Е°_ восст(катода) — Е°_восст( анода)

    Е° катода — стандартный электродный потенциал катода.

    Е° анода — стандартный электродный потенциал анода.

    Значения берутся из таблицы стандартных потенциалов (например, Zn²⁺/Zn = -0.76 B, Cu²⁺/Cu = +0.34 B.)

    Все потенциалы, приведенные в таблице, являются потенциалами восстановления. Табличные E° — для водных растворов, 25 °C, 1 М (или 1 бар для газов). Реальные элементы могут иметь поляризацию, перенапряжение — но это выходит за рамки базового курса.


    Пример: Даниеллев элемент:

    Е° катода (Cu²⁺/Cu) = +0.34 В.

    Е°анода (Zn²⁺/Zn) = -0.76 В.

    Е° клетки = 0.34 — (-0.76) = 1.10 В.

    ЭДС = 1.10 В


    2.2. Уравнение Нернста (для нестандартных условий)

    Формула: Е = Е° — (RT / nF) * In(Q)

    Е — ЭДС при данных условиях.

    Е° — стандартная ЭДС.

    R = 8.31 Дж/(моль-К) (газовая постоянная).

    Т — температура (в К, например, 298 К для 25 °C).

    n — число передаваемых электронов.

    F = 96485 Кл/моль (Фарадей).

    Q — реакционная квота (соотношение концентраций продуктов к реагентам)

    Упрощённая версия (при 25 °C):

    E = Е°- (0.059 / n) * log(Q).

    Пример:

    Если [Cu²⁺] = 0.1 M, [Zn²⁺] = 1 M, n = 2.

    Q = [Zn²⁺] / [Cu²⁺] = 1 / 0.1 = 10

    Е= 1.10 — (0.059 / 2) * log(10) ≈ 1.10 — 0.0295 * (1) = 1.0705 В.


    3. Определение направления реакции

    Реакция спонтанна, если Е° клетки > 0 (положительная ЭДС). Если Е° клетки < 0, реакция идёт в обратном направлении (нужен внешний источник энергии).

    Пример:

    Zn + Cu²⁺ → Zn²⁺ + Cu (Е° = 1.10 В > 0, самопроизвольно).

    Обратная реакция: Cu + Zn²⁺ → Cu²⁺ + Zn (Е° = -1.10 В, несамопроизвольно).


    4. Практика расчета

    Условие:

    Гальванический элемент Fe | Fe²⁺ || Ag⁺ | Ag. Е°(Fe²⁺/Fe) = -0.44 B, Е°(Ag⁺/Ag) = +0.80 В.

    Найти Е° клетки.

    Е°катода (Ag⁺/Ag) = +0.80 В.

    Е° анода (Fe²⁺/Fe) = -0.44 В.

    Е°клетки = 0.80 — (-0.44) = 1.24 В.

    Реакция Fe + 2Ag⁺ → Fe²⁺ + 2Ag самопроизвольная

    Попробуй сам:

    Элемент Pb | Pb²⁺ || Cu²⁺ | Cu. (Е° (Pb²⁺/Pb) = -0.13 B, Е° (Cu²⁺/Cu) = +0.34 B. )

    Ответ: Е° клетки = 0.34 — (-0.13) = 0.47 В


    5. Применение

    Батарейки: Гальванические элементы используются в батарейках (например, щелочные элементы).

    Коррозия: Железо окисляется (Е < 0), если контакт с медью (Е > 0), что ускоряет коррозию.


    Проверь себя:

    1. Рассчитай Е клетки для Zn | Zn²⁺ || Fe²⁺ | Fe. (Е°(Zn²⁺ /Zn) = -0.76 B, Е° (Fe²⁺/Fe) = -0.44 B).

    Е°клетки = -0.44 — (-0.76) = 0.32 В.

    2. Направление реакции спонтанно? Да, так как Е > 0.


    Дополнение

    Также, как найти ЭДС (Е°) без справочника и посмотреть его практическое применение:

    Расчет ЭДС в реальных растворах, где нужно использовать активности:

    1. Теоретические основы

    1.1. Теория Метода градуировочного графика

    • В аналитической химии для определения концентрации данного вещества в растворе помимо титрометрии, гравиметрии пользуются также спектрофотометрией. Одним из методов количественной оценки анализируемого вещества является Метод Градуировочного Графика.
    • В этом методе готовят серию стандартных окрашенных растворов концентрации которых охватывают область возможных изменений концентрации анализируемого раствора и строят график зависимости измеряемой оптической плотности (A) от концентрации вещества (C) в серии стандартных растворов.
    • Наиболее эффективно этот метод показывает себя при многократном фотометрировании однотипных по химическому составу растворов.

    Основополагающий закон, согласно которому оптическая плотность прямо пропорциональна концентрации – закон Бугера-Ламберта-Бера (БЛБ): 

    A =E × l × C 

    • A – оптическая плотность раствора (изменение интенсивности света на выходе из анализируемого раствора)
    • Е – молярный коэффициент поглощения (показывает способность данного вещества поглощать свет определённой длины)
    • l – путь, преодолеваемый лучом света через анализируемый раствор
    • С – концетрация данного вещества в анализируемом растворе

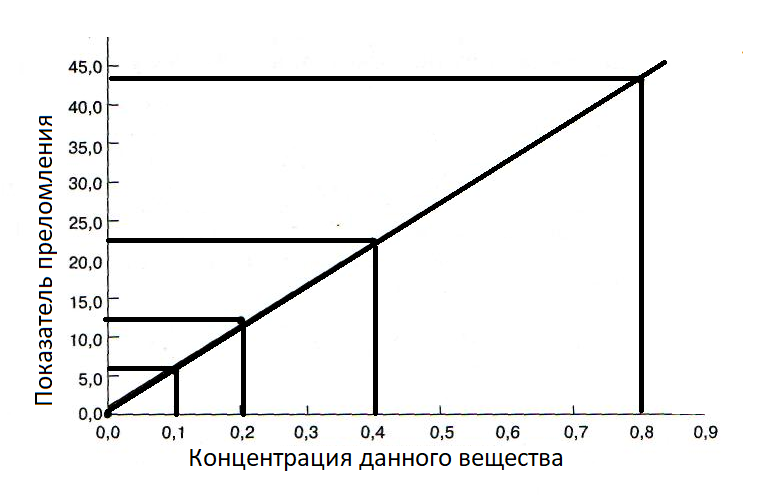
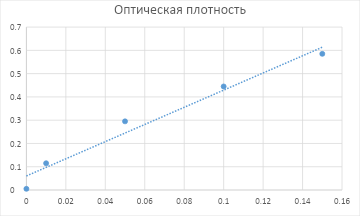
    Пример градуировочного графика:

    В спектрометрах путь постоянен и равен длине кюветы. Молярный коэфициент поглощения зависит от длины волны и постоянен при монохроматическом излучении. Поэтому зависимость A от C в идеальной модели – линейная, но из-за примесей в растворе, сложности выполнения монохроматичности волны, приборной ошибки приемника и т.д. могут наблюдаться отклонения.


    1.2. Теория Метода Наименьших квадратов.

    Для учёта отклонений от линейной зависимости пользуются различными математическими методами, в данном конспекте описывается Метод Наименьших Квадратов. 

    Метод наименьших квадратов (МНК) используется для нахождения уравнения линейной зависимости (y = ax + b), которая наилучшим образом отражает экспериментальные данные. Задача МНК сводится к тому, чтобы найти такие значения коэффициентов «a» и «b», при которых сумма квадратов расстояний точек снизу от прямой, равна сумме квадратов расстояний точек.

    Эти коэффициенты легче всего найти, пользуясь специализируемыми программами обработки данных, например, Excel.

    Иначе, пользуются формулами:

    а – тангенс угла наклона графика относительно оси Х.
    b — отрезок, отсекаемый графиком на оси Y.
    Xi — концентрация анализируемого вещества в образце.
    Y – Оптическая плотность.
    n — число точек

    2. Пошаговый алгоритм

    1. Приготовление стандартных растворов: Готовится серия растворов с известной, возрастающей концентрацией определяемого вещества. Каждой концентрации по несколько образцов. Это нужно для оценки воспроизводимости — т.е. насколько значения оптической плотности отличаются в разных растворах при одинаковой концентрации определяемого вещества в растворах.
    2. Измерение сигнала: Сначала измеряют показатель оптической плотности для раствора, который содержит все компоненты анализируемого образца, кроме самого определяемого вещества. Такой опыт называется “Холостым” (blanc), полученное значение принимают за ноль и дальнейшие замеры будут отражать повышение оптической плотности только из-за наличия в растворе определяемого вещества.  Далее на спектрофотометре измеряется оптическая плотность (A) каждого стандартного раствора при выбранной длине волны. 
    3. Построение графика: На график наносятся точки: по оси X – концентрация (C, моль/л), по оси Y – оптическая плотность (A).
    4. Статистическая обработка (МНК): Рассчитывается показатели постоянных «а» и «b» для линейной зависимости.
    5. Расчет концентрации неизвестного образца: Измеряется оптическая плотность образца (Ax). Его концентрация (Cx) рассчитывается по уравнению калибровочного графика: 

    3. Разбор примера

    1-2) Приготовили ряд стандартных растворов для соединения K2CrO4 и измерили оптическую плотность для каждого раствора. Получили следующие данные:

    Концентрация определяемого вещества в растворе, моль/л
    Оптическая плотность
    0,00,000
    0,010,115
    0,050,295
    0,10,445
    0,150,585

    3-4) Построим график из полученных данных:

    Далее, с помощью МНК (вручную или в программе, напр., Excel) получим уравнение:

    A = 3,6877 * C + 0.0604

    5) Допустим анализируемый раствор дал значение A = 0.350. 

    Найдём C:

    C = (0.350 — 0.0604) / 3,6877 ≈ 0,079 (моль/л).

    1. Ключевые понятия

    Гетерогенная система – система, в составе которой присутствуют две или более однородных части (фазы), имеющие четкую поверхность раздела. Эти фазы могут различаться между собой по своим физическим свойствам и химическому составу.

    Фаза – это однородная составляющая гетерогенной системы, которая характеризуется постоянством химического состава и физических свойств в любой своей точке. Она отделена от других фаз видимой границей раздела и рассматривается применительно к макроскопическим, а не к молекулярным объемам.

    Составляющее вещество системы – каждое химическое вещество, которое может быть выделено из системы и существовать в изолированном виде.

    Компонент (к) –   независимая составляющая системы, минимальное число химических индивидуальных веществ, необходимых для выражения состава всех существующих в системе фаз. Для систем, где не идут химические реакции, число компонентов обычно равно числу составляющих веществ.

    Число степеней свободы (f) – количество независимых параметров состояния (таких как температура, давление, концентрация компонентов), которые можно произвольно изменять в некоторых пределах, не нарушая равновесия и не изменяя числа фаз в системе.

    2. Вывод правила фаз Гиббса

    Рассмотрим равновесную гетерогенную систему, состоящую из Ф фаз, в каждую из которых входят все k компонентов. В условиях равновесия температура (T) и давление (P) одинаковы во всех фазах, а химический потенциал каждого компонента также имеет одинаковое значение во всех фазах.

    Чтобы описать состав одной фазы, содержащей k компонентов, достаточно задать концентрации (k-1) компонента. Следовательно, для определения состава всех Ф фаз потребуется Ф(k-1) переменных концентраций. Добавляя к ним два внешних параметра (температуру и давление), получаем общее число переменных: Ф(k-1) + 2.

    Однако эти переменные не являются независимыми. На них накладываются условия равновесия, которые выражаются через равенство химических потенциалов для каждого компонента по всем фазам.

    Для одного компонента это дает (Ф — 1) независимое уравнение. Для k компонентов общее число таких уравнений связи составит k(Ф — 1).

    Таким образом, число степеней свободы (f), то есть число действительно независимых переменных, равно общей численности переменных за вычетом числа уравнений связи между ними:

    f = [Ф(k-1) + 2] — k(Ф — 1)

    Раскрыв скобки и упростив выражение, получаем:

    f = k — Ф + 2

    3. Формулировка правила фаз и его модификации

    f = k — Ф + 2

    Число степеней свободы равновесной гетерогенной термодинамической системы, на которую из внешних факторов влияют только температура и давление, равно числу компонентов системы минус число фаз плюс два.

    ПРАВИЛО ФАЗ ГИББСА

    Правило фаз может быть модифицировано, если на систему действуют иные факторы:

    ● Если добавляется еще один внешний параметр, одинаковый для всех фаз (например, электрический потенциал), то правило принимает вид: 

    f = k — Ф + 3.

    ● Если же один из параметров фиксирован (например, давление постоянно), то формула упрощается: 

    f = k — Ф + 1.

    4. Ограничения правила фаз

    Важно помнить, что правило фаз Гиббса применимо с рядом ограничений:

    ● Оно справедливо только для систем, находящихся в состоянии истинного термодинамического равновесия.

    ● Оно не учитывает влияние таких факторов, как гравитационные, магнитные или электрические поля (если только они не добавлены в формулу явно), а также поверхностные натяжения на границах раздела фаз.

    ● Предполагается, что фазы являются изотропными и их свойства не зависят от направления.

    5. Пример применения правила фаз к воде

    Вода в однокомпонентной системе (k=1) может существовать в виде нескольких фаз: различных кристаллических модификаций льда, жидкой воды и пара. Правило фаз для такой системы: 

    f = 3 — Ф.

    ● Внутри одной фазы (например, область жидкости на диаграмме состояния, точка a): Ф=1, следовательно, f=2. Система бивариантна – можно одновременно и независимо изменять и температуру, и давление, не изменяя числа фаз.

    𝑓 = 𝑛 + 2 − Ф = 1 + 2 − 1 = 2

    ● На линиях равновесия между двумя фазами (например, линия «жидкость-пар», точка b): Ф=2, f=1. Система моновариантна – можно изменять только один параметр (либо температуру, либо давление), в то время как второй будет определяться однозначно по кривой равновесия.

    𝑓 = 1 + 2 − 2 = 1

    ● В тройной точке O (лед-вода-пар): Ф=3, f=0. Система инвариантна – ни температуру, ни давление нельзя изменить, не вызвая исчезновения одной из фаз. Это состояние фазового равновесия строго определено.

    f=1+2-3=0

    Диаграмма состояния воды наглядно отображает эти области:

    ● OK – кривая давления насыщенного пара над жидкостью.

    ● OA – кривая зависимости температуры плавления льда от давления.

    ● OB – кривая давления пара над льдом.

    ● O – тройная точка.

    ● OC – кривая метастабильного равновесия пара и переохлажденной воды.

    Правило фаз подтверждает, что максимальное число фаз, которые могут одновременно сосуществовать в равновесии в однокомпонентной системе, равно трем (f=0).

    «Правило фаз» — при анализе электрохимических систем с осадками (например, AgCl) число фаз влияет на равновесие.


    1. Введение: Почему температура так важна?

    Из повседневного опыта мы знаем, что скорость большинства химических реакций увеличивается с ростом температуры. Пища быстрее готовится, металлы быстрее ржавеют, а биологические процессы ускоряются в тепле. Количественно эта зависимость описывается константой скорости (k), которая входит в основное кинетическое уравнение.Задача химической кинетики — найти математическое выражение, которое точно описывало бы зависимость k = f(T). Шведский ученый Сванте Аррениус в 1889 году предложил наиболее успешную теорию.


    2. Эмпирическая форма уравнения Аррениуса.


    На основе критического анализа и переосмысления уже существовавших экспериментальных данных (гидролиз сахарозы, разложение N₂O₅), а также под влиянием его собственных работ по электролитической диссоциации. Аррениус перевел эмпирическое наблюдение в математический закон:

    k=A*e^-(Ea/RT)

    где:

    ПеременнаяОпределениеВ чём выражается
    kКонстанта скорости реакцииДля реакции нулевого порядка:
    k = моль/(литр · секунда) или М/с (моль/л · с)|
    Для реакции первого порядка:
    k = 1/секунда или с⁻¹
    Для реакции второго порядка:
    k = литр/(моль · секунда) или М⁻¹·с⁻¹ (л/моль · с)
    Для реакции n-го порядка:
    Общая формула: k = (концентрация)¹⁻ⁿ / время
    AПредэкспоненциальный множитель, отражает общее число столкновений частиц в единицу времениСовпадает с константой K
    eОснование натурального логарифма~2.718
    EaЭнергия активациикДж/моль
    RУниверсальная газовая постоянная8.314 Дж/(моль·К
    TАбсолютная температураКельвин
    Физический смысл уравнения: Константа скорости k определяется произведением общего числа столкновений (A) на долю эффективных  столкновений

    3. Физическая интерпретация: Энергия активации и теория активных соударений.

    Для объяснения экспоненциального характера зависимости, Аррениус ввел понятие энергии активации (Eₐ). Энергия активации — это избыточная энергия, которой должны обладать частицы реагентов по сравнению со средней энергией, чтобы столкновение между ними привело к химической реакции.

    • Реагенты находятся в «долине» до горки.
    • Продукты — в «долине» после горки.
    • Энергия активации Eₐ — это высота горки, которую нужно преодолеть.

    Чем выше горка (Eₐ), тем меньше частиц сможет ее преодолеть при данной температуре, и тем медленнее идет реакция.

    3.1. Распределение Максвелла-Больцмана

    Молекулы в системе движутся с разными скоростями и, следовательно, обладают разной кинетической энергией. Распределение Максвелла-Больцмана описывает долю молекул, обладающих энергией, равной или превышающей некоторое значение.

    e^-(Ea/RT)

    Доля частиц с энергией ≥ Eₐ пропорциональна множителю.

    Как температура влияет на долю активных частиц:

    • При T₁ (низкая температура) доля частиц с E ≥ Eₐ невелика (площадь под кривой справа от Eₐ). Реакция идет медленно.
    • При T₂ (высокая температура) эта доля значительно возрастает. Именно поэтому небольшое увеличение температуры приводит к резкому росту скорости реакции — зависимость экспоненциальная.

    3.3. Физический смысл предэкспоненциального множителя.

    Множитель A учитывает два фактора:

    1. Частоту столкновений между молекулами.
    2. Стерический фактор (p) — вероятность того, что столкновение произойдет с правильной пространственной ориентацией молекул. Даже если энергия достаточна, молекулы могут не прореагировать, если столкнутся «не теми» частями.

    Таким образом, A = p · Z, где Z — общая частота столкновений.


    4. Аналитическая форма уравнения Аррениуса и определение Eₐ

    Экспоненциальная форма не всегда удобна для расчетов. Прологарифмируем уравнение Аррениуса:

    Шаг 1: Логарифмирование

    Шаг 2: Получение линейного уравнения
    Это уравнение имеет вид линейной функции y = b + a · x:

    • y = ln k
    • x = 1/T
    • a = -Ea / R (тангенс угла наклона прямой)
    • b = ln A (отрезок, отсекаемый на оси y)

    Эта форма чрезвычайно полезна, так как позволяет определить Eₐ и A из экспериментальных данных.


    Шаг 3: Экспериментальное определение Eₐ

    1. Проводят серию экспериментов по измерению константы скорости k при разных температурах T.
    2. Строят график в координатах ln k от 1/T (так называемый график Аррениуса).
    3. Если экспериментальные точки накладываются на прямую линию (что выполняется для большинства реакций), это подтверждает справедливость уравнения Аррениуса для данной реакции.
    4. Энергию активации рассчитывают по угловому коэффициенту (тангенсу угла наклона) полученной прямой:

    5. Пример расчета


    Задача: Константа скорости реакции при 300К равна 2.6×10⁻² л/(моль·с), а при 400К — 6.4×10⁻² л/(моль·с). Найдите энергию активации реакции

    Решение:

    1.  Запишем уравнение Аррениуса в логарифмической форме для двух температур:
    2. Вычтем первое уравнение из второго, чтобы избавиться от ln A:
    3. Подставим известные значения:
      • k₂ = 6.4×10⁻², k₁ = 2.6×10⁻²
      • T₁ = 300 К, T₂ = 400 К
      • R = 8.314 Дж/(моль·К)
    4. Найдем Eₐ:

    Ответ: Энергия активации реакции составляет 9.0 кДж/моль.


    6. Область применимости и ограничения.

    Уравнение Аррениуса блестяще описывает кинетику подавляющего большинства элементарных реакций и многих сложных. Однако существуют исключения:

    • Классический пример: Разложение пероксида водорода (H₂O₂)

    Реакция разложения: 2H₂O₂ → 2H₂O + O₂
    Без катализатора эта реакция идет очень медленно, так как имеет высокий энергетический барьер. В присутствии иодид-иона (I⁻) скорость реакции резко возрастает. Механизм этого катализа выглядит следующим образом:

    1. Медленная стадия: H₂O₂ + I⁻ → H₂O + IO⁻ (константа скорости k₁, энергия активации Eₐ₁)
    2. Быстрая стадия: H₂O₂ + IO⁻ → H₂O + O₂ + I⁻ (константа скорости k₂, энергия активации Eₐ₂)

    Иодид-ион не расходуется, он является катализатором. Лимитирующей (определяющей общую скорость) является первая стадия. Экспериментально установлено, что кинетическое уравнение для этой реакции имеет вид:

    v = k_набл [H₂O₂] [I⁻]

    Как связана наблюдаемая константа скорости с константами отдельных стадий?
    В данном случае, для предлагаемого механизма, скорость образования продуктов определяется скоростью первой стадии:

    v = k₁ [H₂O₂] [I⁻]

    Следовательно, наблюдаемая константа скорости равна константе скорости первой стадии:

    k_набл = k₁

    Вывод для этого случая: Кажущаяся энергия активации Eₐ каж будет равна истинной энергии активации лимитирующей стадии: Eₐ каж = Eₐ₁. Катализатор ( I⁻ ) предоставляет альтернативный путь реакции с более низкой Eₐ₁ по сравнению с некатализируемой реакцией.

    • Реакции с нулевой энергией активации: Некоторые реакции (например, ионные в растворе) идут очень быстро и слабо зависят от температуры. Для них Eₐ ≈ 0.
    • Многостадийные сложные реакции: Для них график Аррениуса может не быть строго линейным, так как наблюдаемая константа скорости является комбинацией констант отдельных стадий, каждая со своей Eₐ.
    • Туннельные эффекты: Для очень легких частиц (электроны, протоны) при низких температурах становится существенным квантовомеханическое туннелирование через энергетический барьер, что не описывается классическим уравнением Аррениуса

    7. Заключение и выводы:

    1. Уравнение Аррениуса — фундаментальный закон химической кинетики, устанавливающий экспоненциальную зависимость константы скорости от температуры.
    2. Энергия активация (Eₐ) — это минимальная избыточная энергия, необходимая для протекания реакции. Она является мерой «высоты» энергетического барьера реакции.
    3. Предэкспоненциальный множитель (A) характеризует частоту и правильность ориентации столкновений частиц.
    4. Линейная форма уравнения ln k = ln A — Eₐ/(RT) позволяет экспериментально определять Eₐ и A по данным о скорости реакции при разных температурах.
    5. Знание Eₐ позволяет не только предсказывать скорость реакции при различных температурах, но и делать выводы о механизме реакции, что является одной из центральных задач физической химии.

    Никита Ноздрачев


    1. Основные понятия

    • Полипротонная кислота – это кислота, способная отдавать более одного протона (иона H⁺). Примеры: H₂SO₄, H₃PO₄, H₂CO₃, H₂C₂O₄.
    • Диаграмма распределения – это график, который показывает, как доля (α) каждой частицы (кислоты и продуктов её диссоциации) в растворе зависит от pH.
    • Доля (α) – безразмерная величина, показывающая мольную долю данной формы в общем аналитическом количестве кислоты. Сумма всех долей в любой точке равна 1 (или 100%).

    2. Процесс диссоциации полипротонной кислоты

    Рассмотрим трёхосновную кислоту H₃PO4. Её ступенчатая диссоциация описывается следующими уравнениями и константами:

    1. H₃PO4 ⇄ H⁺ + H₂PO4⁻ Константа диссоциации: Ka₁
    2. H₂PO4⁻ ⇄ H⁺ + HPO4²⁻ Константа диссоциации: Ka₂
    3. HPO4²⁻ ⇄ H⁺ + PO4³⁻ Константа диссоциации: Ka₃

    Для кислоты справедливо: Ka₁ > Ka₂ > Ka₃

    Далее для удобства, в качестве общего виды кислоты будем иcпользовать H3A.


    3. Формулы для расчёта долей форм

    Общая аналитическая концентрация кислоты: C = [H₃A] + [H₂A⁻] + [HA²⁻] + [A³⁻]

    Доли каждой формы рассчитываются по следующим формулам:

    • α(H₃A) = [H₃A] / C = [H⁺]³ / D
    • α(H₂A⁻) = [H₂A⁻] / C = Ka₁ * [H⁺]² / D
    • α(HA²⁻) = [HA⁻] / C = Ka₁ * Ka₂ * [H⁺] / D
    • α(A³⁻) = [A³⁻] / C = Ka₁ * Ka₂ * Ka₃ / D

    Где D (знаменатель) – общий знаменатель для всех долей:
    D = [H⁺]³ + Ka₁[H⁺]² + Ka₁Ka₂[H⁺] + Ka₁Ka₂Ka₃

    Также долю последней формы кислоты можно использовать и в других целях. Например знание α(PO₄³⁻) необходимо для расчёта растворимости Ca₃(PO₄)₂ при разных pH (см. конспект), а также α(Y⁴⁻) для ЭДТА — это диаграмма распределения для 4-основной кислоты (см. конспект).

    Важно: Эти формулы выводятся из системы уравнений, включающей константы диссоциации и материальный баланс.


    4. Ключевые точки на диаграмме и правила построения

    Диаграмма строится в координатах Доля (α) → pH.

    • Точки пересечения кривых (где доли двух соседних форм равны) являются ключевыми. В этих точках pH равен pKa соответствующей ступени диссоциации.
      • Когда α(H₃A) = α(H₂A⁻), pH = pKa₁
      • Когда α(H₂A⁻) = α(HA²⁻), pH = pKa₂
      • Когда α(HA²⁻) = α(A³⁻), pH = pKa₃

    Правило: При pH = pKaₙ концентрации двух соседних форм равны, а доля каждой из них составляет примерно 0.5. Доля остальных форм в этой точке пренебрежимо мала.


    5. Алгоритм построения диаграммы (на примере H₃A)

    1. Рассчитайте pKa₁, pKa₂, pKa₃.
    2. Нанесите на ось pH точки, равные pKa₁, pKa₂, pKa₃. Эти точки разделят диаграмму на 4 характерные области.
    3. Определите доминирующую форму в каждой области:
      • При pH < pKa₁: доминирует полностью протонированная форма H₃A.
      • При pKa₁ < pH < pKa₂: доминирует промежуточная форма H₂A⁻.
      • При pKa₂ < pH < pKa₃: доминирует промежуточная форма HA²⁻.
      • При pH > pKa₃: доминирует полностью депротонированная форма A³⁻.
    4. Рассчитайте доли форм для ряда значений pH (например, с шагом 0.5-1 единица pH) по формулам выше.
    5. Постройте график, соединив рассчитанные точки плавными кривыми для каждой формы.

    6. Пример (ортофосфорная кислота H₃PO₄)

    • pKa₁ ≈ 2.15
    • pKa₂ ≈ 7.20
    • pKa₃ ≈ 12.35

    Описание диаграммы для H₃PO₄:

    • При pH < 2.15: в растворе преобладает H₃PO₄.
    • При pH ≈ 2.15: α(H₃PO₄) = α(H₂PO₄⁻) ≈ 0.5.
    • При 2.15 < pH < 7.20: доминирует ион H₂PO₄⁻.
    • При pH ≈ 7.20: α(H₂PO₄⁻) = α(HPO₄²⁻) ≈ 0.5.
    • При 7.20 < pH < 12.35: доминирует ион HPO₄²⁻.
    • При pH ≈ 12.35: α(HPO₄²⁻) = α(PO₄³⁻) ≈ 0.5.
    • При pH > 12.35: доминирует ион PO₄³⁻.

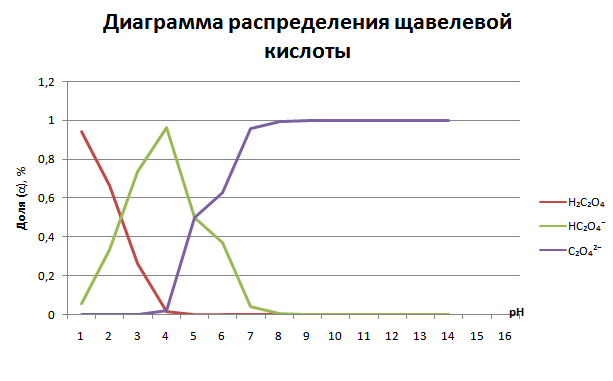
    Важно: есть такое понятие, как “хорошо разделенные рКа”, суть заключается в том, что значение рКа двух соседних форм кислоты должны достаточно различаться друг от друга (больше, чем 3), чтобы их можно было эффективно разделить друг от друга и четко видеть переход от одной формы, к другой. У фосфорной кислоты это правило соблюдается и мы четко видим переход из одной области в другую. А вот у щавелевой кислоты разность рКа уже меньше, чем 3 и вторая форма на графике никогда не будет доминирующей.


    7. Практическое применение диаграмм распределения

    • Буферные растворы: Области, где кривые двух форм пересекаются (вокруг pKa), являются зонами буферирования. Наибольшая буферная емкость наблюдается при pH = pKa.
    • Расчёт равновесных концентраций: Позволяет легко определить, какая форма кислоты преобладает при заданном pH.
    • Аналитическая химия: Используется для выбора условий титрования, индикаторов, разделения веществ.
    • Биохимия: Объяснение поведения аминокислот, белков и других биомолекул, которые являются полипротонными.

    Вывод: Диаграмма распределения – это мощный визуальный инструмент для анализа кислотно-основного равновесия в растворах полипротонных кислот, связывающий концентрации всех форм с pH раствора и константами диссоциации.

    Ученые начала XX века столкнулись с проблемой: классическая теория электролитов переставала работать с увеличением концентрации растворов. Экспериментальные данные всё больше расходились с теоретическими предсказаниями. Нужен был новый подход.

    Ионная сила и активность

    В 1923 году Питер Дебай и Эрих Хюккель предложили элегантное решение. Они ввели новую величину — ионную силу, которая стала мерой «неидеальности» раствора. Это позволило перейти от концентраций к активностям — эффективным концентрациям, с которыми ионы реально участвуют в процессах.

    Обычные концентрации описывают идеальные растворы. Активность же наоборот используются для описания неидеальных растворов.

    I=(1/2)*Σ(Zi2 * Ci)

    В этой формуле I — это ионная сила, Z — заряд иона, C — концентрация иона

    Чем выше значения ионной силы тем выше отклонение от идеальности.

    Установлена связь концентрации и активности через коэффициент активности.

    a=f*c

    Где f — коэффициент активности. Коэффициент активности равный 1 характеризует идеальный раствор. Но в неидеальных растворах он может быть и больше, и меньше 1. Это соответствует положительным и отрицательным отклонениям от идеальности. Обычно при решении задач значения лежат в диапазоне от 0,01 до 10.

    Для расчета коэффициента активности был предложен набор формул для разных значений ионной силы:

    1)I меньше или равна 0,01М

    lg f = 0,509*Z2*(I)½

    2)I в интервале от 0,01 до 0,1

    lg f = -(0,509*Z2(I)½)/(1+a*B*(I)½)

    Здесь a — эмпирическая константа, которая зависит от размера иона, характеризует среднее расстояние на которое сближаются сольватированные ионы.

    a=(3-4)*10(-8)

    B=0.33*108 эта константа зависит от температуры и диэлектрической проницаемости растворителя

    3)I от 0.1 до 0.5 М. В этом случае используется уравнение Девиса. 

    lg f = -((A*Zi2*I1/2)/(1+aB*I1/2)) + C*I

    Всё это необходимо для описания равновесия в растворе, в которых ионная сила не равна 0 и возможно присутствие индифферентного элемента. Это такой элемент, который хоть и присутствует в растворе, но не принимает непосредственного участия в реакции.

    Растворимость

    Труднорастворимые электролиты образуют систему “осадок — раствор над раствором”, например, хлорид серебра и вода, карбонат кальция и вода, порошок тиомочевины и ацетон. Эта система называется гетерогенной, и она характеризуется двумя характеристиками: растворимость и константа растворимости. 

    Растворимость — это концентрация вещества в растворе над осадком. Выражается в виде М (моль/л).

    На растворимость влияют температура (при нагревании увеличивается) и pH раствора (наиболее важный фактор для рассмотрения, если в состав осадка входят ионы, образующие с частицей H+ слабый электролит)

    Для расчета растворимости (S) будет пользоваться константой растворимости (Ks). 

    Константа растворимости — это величина, которая характеризует растворимость малорастворимых веществ в насыщенном растворе при определенной температуре.

    Ks используется для идеальных растворов.

    Пример расчета системы без побочных реакций

    Пусть у нас есть гетерогенная система: AgCl (осадок) = Ag+ + Cl- (раствор над осадком). Ks для такой системы будет равна: Ks = [Ag+]*[Cl-].

    В идеальных условиях равновесная константа равновесия (та, которая была написана выше Ks) равна термодинамической(K0s). Термодинамическая константа используется для описания неидеальных растворов, в которых существуют взаимодействия между молекулами.

    K0s = а(Ag+) * a(Cl-)

    K0s = [Ag+]*[Cl-]*f(Ag+)*f(Cl-)

    K0s = Ks*f(Ag+)*f(Cl-)

    Пользуясь этой формулой можно рассчитать растворимость соединения в неидеальном растворе.

    Равновесные концентрации, например, [Ag+], складываются из двух величин: стехиометрических коэффициентов и растворимости (S), т.е. [Ag+] = 1*S. Отсюда мы можем находить численное значение растворимости.

    Как в случае с растворимостью, так и с устойчивостью комплексов (Хромов «Расчёт растворимости труднорастворимых электролитов с учётом ионной силы и pH») , истинная термодинамическая константа — величина постоянная. Но в реальных условиях её нужно корректировать на доли активных форм, чтобы получить условную константу, применимую к конкретным условиям (pH, ионная сила)

    Расчет растворимости труднорастворимых электролитов с учетом ионной силы

    Рассчитайте растворимость (S) CaCO3 в водном растворе NaNO3

    CaCO3 + H2O + NaNO3

    NaNO3 хоть и является индифферентным элементом, но вносит изменения в ионную силу, поэтому ионная сила для этого раствора не равна нулю. Следовательно, пользуемся формулой, выведенной ранее.

    f(Ca2+) = 0,675 f(CO32-)=0,665 Ks = 3,8*10-9

    K0s = Ks*f(Ca2+)*f(CO32-) = 3,8*10-9*0,675*0.665 = 1,7*10-9

    S = √Ks = √1,7*10-9 = 4,12*10-3 моль/л.

    Растворимость CaCO3 в идеальном растворе, т.е. в растворе с ионной силой равной нулю, равна 6,2*10-5 моль/л. Значит, что при введении индифферентного NaNO3 значение растворимости выросло.  

    Расчет растворимости труднорастворимых электролитов с учетом pH раствора

    Следующий фактор, который может влиять на растворимость – это pH раствора.

    Пусть у нас есть тот же водный раствор CaCO3, но его pH = 6. Что в таком случае будет с растворимостью?

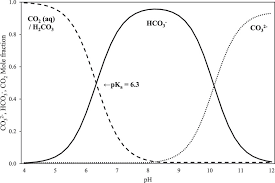
    Так как угольная кислота может существовать в нескольких формах в зависимости от pH, то мы должны учитывать каждую возможную форму в растворе.

    В данном случае используется условная константа растворимости, т.к. в растворе протекают побочные процессы, которыми мы не в силе пренебречь. В данном случае из-за pH образуется слабая угольная кислота, которая после разлагается на H2O и CO2. 

    K*s = C(Ca2+)*C(Cl—)

    Для расчёта условной константы растворимости необходимо знать долю активной формы аниона (например, α(CO₃²⁻)). Эта величина подробно разбирается в курсе Степанова “Диаграмма распределения для полипротонных кислот

    Воспользуемся степенью диссоциации (𝛼). Это величина, которая показывает какая доля растворенного вещества распалась на ионы.

    𝛼=[Ca2+]/C(Ca2+); 𝛼=[CO32-]/C(CO32-)

    Из степени диссоциации выразим общую концентрацию: 

    C(Ca2+)=[Ca2+]/𝛼(Ca2+); C(CO32-)=[CO32-]/𝛼(CO32-)

    Подставим эти общие концентрации в формулу условной константы растворимости.

    Тогда:

    K*s = [Ca2+]/𝛼(Ca2+)*[CO32-]/𝛼(CO32-)= K0s/𝛼(Ca2+)*𝛼(CO32-)

    Здесь произведение [Ca2+]*[CO32-]=K0s.

    (Ca2+)=1, т.к. соли кальция являются сильными электролитами и в растворах почти полностью распадаются на ионы.

    Составим уравнение материального баланса. Это уравнение позволяет учесть все формы, в которых существует конкретный ион в растворе. 

    C(CO32-)=[CO32+]+[HCO3—]+[H2CO3]

    С учетом констант диссоциации угольной кислоты (H2CO3):

    C(CO32-)=[CO32-]+[H+][CO32-]/K2+[H+]2*[CO32-]/K1K2

    C(CO32-)=[CO32-](1+[H+]/K2+[H+]2/K1K2)

    Обозначим выражение в скобках как A. Тогда:

    [CO32-]=C(CO32-)/A

    K*s = K0s/(CO32-)

    (CO32-)=[CO32-]/C(CO32-)=C(CO32-)/C(CO32-)*A = 1/A

    K*s=K0s *A = 1,75*10-4

    S=√K*s = 1,3*10-2 моль/л.

    То есть, растворимость карбоната кальция выросла.

    Заключение

    Таким образом, для понимания поведения труднорастворимых электролитов в растворе в реальных системах необходимо учитывать ионную силы, pH раствора, возможные побочные реакции. Изученные формулы и термины являются неотъемлемой частью отхождения от идеальных моделей к неидеальным.

    1. Введение

    Удельная поверхность (Sуд) — это площадь поверхности твёрдого тела, отнесённая к его единице массы (м²/г). Чем мельче частицы и чем больше в материале пор, тем выше этот параметр. Его знание критически важно для создания эффективных катализаторов, сорбентов, фильтров и аккумуляторов.

    2. Адсорбция: основные понятия

    Адсорбция — это увеличение концентрации вещества на границе раздела фаз (например, газа на поверхности твёрдого тела). Поглощение веществом по всему объёму — это абсорбция.

    Адсорбент — твёрдое тело, на поверхности которого идёт адсорбция (например, активированный уголь).

    Адсорбтив — вещество, которое адсорбируется (например, газообразный азот).

    3. Изотерма адсорбции

    Изотерма адсорбции — это график зависимости количества адсорбированного газа от его давления (или относительного давления P/P₀) при постоянной температуре. Для пористых материалов чаще всего получают изотермы II и IV типов по IUPAC.

    4. Теория БЭТ

    Визуальная схема модели БЭТ (Брунауэра-Эммета-Теллера) иллюстрирует многослойную физическую адсорбцию на поверхности твердого тела. Графическое пояснение включает в себя изображение адсорбента с пористой поверхностью и молекул адсорбата (например, газа), которые образуют один слой на поверхности, а затем последующие слои над первым, при конденсации газа на уже адсорбированных молекулах. 

    Основные положения модели БЭТ

    • Многослойная адсорбция: В отличие от модели Ленгмюра, которая описывает монослойную адсорбцию, модель БЭТ учитывает образование нескольких слоев адсорбированных молекул.
    • Предположения:
      • Поверхность адсорбента считается однородной.
      • Взаимодействие между адсорбентом и адсорбатом является более сильным, чем взаимодействие между молекулами адсорбата.
      • Взаимодействие между молекулами адсорбата учитывается только в направлении, перпендикулярном поверхности, и рассматривается как процесс конденсации. 

    Графическое пояснение

    На схеме модель БЭТ изображается как пористая структура адсорбента.

    • Первый слой: Молекулы газа адсорбируются на поверхности адсорбента. Это соответствует монослою адсорбата, который показан непосредственно на поверхности пор.
    • Последующие слои: Когда адсорбированный слой полностью сформирован, дальнейшие молекулы газа продолжают адсорбироваться на поверхности первого слоя, образуя второй слой. Этот процесс продолжается, пока не будет адсорбировано несколько слоев.
    • Учет взаимодействия: Схема показывает, что адсорбированные молекулы в последующих слоях взаимодействуют как молекулы в конденсированном газе. Такое взаимодействие происходит в направлении, перпендикулярном поверхности.
    • Модель в целом: Визуализация модели БЭТ помогает понять, как адсорбция происходит в многослойном режиме и как можно рассчитать площадь поверхности материала, исходя из объема адсорбированного газа. 

    Примечание: Модель БЭТ широко используется для оценки удельной площади поверхности пористых материалов, например, при анализе адсорбции азота. 

    Метод БЭТ обобщает модель Ленгмюра (см. Симовин) на случай нескольких слоёв. При P/P₀ → 0 изотерма БЭТ переходит в изотерму Ленгмюра

    5. Практическое применение метода БЭТ

    Уравнение БЭТ в линеаризованной форме — главный инструмент расчёта:

    P/P0 — относительное давление газа

    a — количество адсорбированного вещества при данном относительном давлении газа

    am — искомая мономолекулярная ёмкость

    C — константа, связанная с энергией адсорбции.

    Как работать с уравнением:

    1. Проводят эксперимент по адсорбции азота при температуре кипения 77К
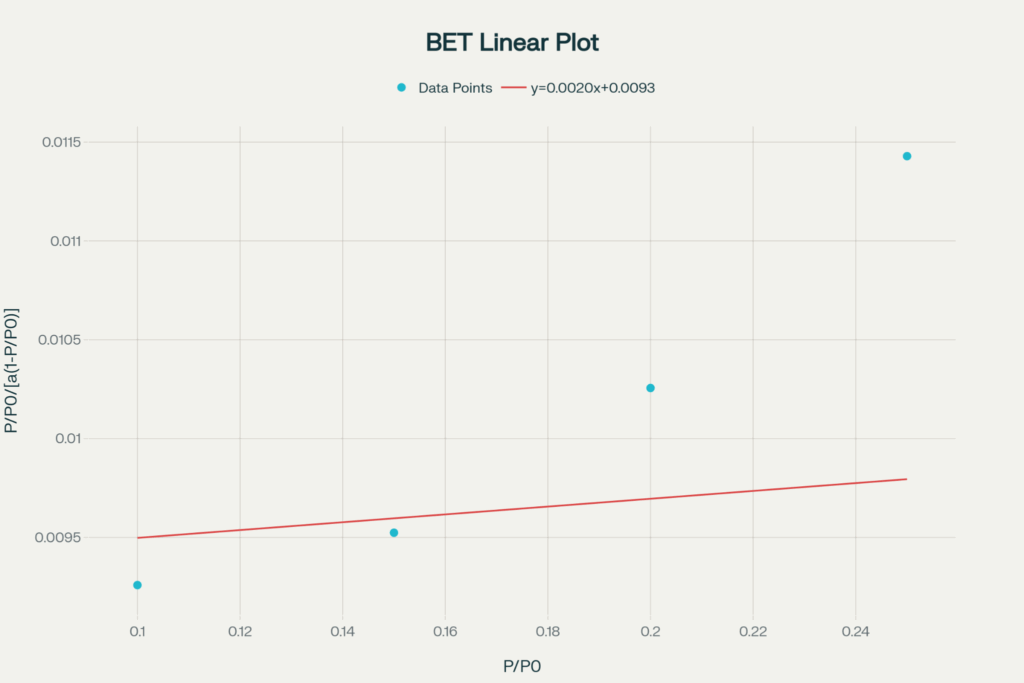
    2. Строят график в координатах P/P0 по оси X, а [P/P0]/[a(1-P/P0)] по оси Y
    3. Находят линейный участок в диапазоне P/P00.05-0.35
    4. По углу наклона (k) и отрезку, отсекамому на оси Y(b), рассчитывают:

     am = 1/(k+b)

    С=k/b + 1

    На практике построение графиков БЭТ сегодня почти всегда делается в автоматизированных системах (например, NovaWin, Micromeritics, BET Surface Area Calculator и др.).

    6. Расчет удельной поверхности.

     Зная am (объём газа, необходимый для покрытия одного монослоя), переходят к удельной поверхности

    • 1NA — число Авогадро
    • σ — площадь поперечного сечения одной молекулы адсорбата (для N2 0,162 нм2)
    • m — масса образца адсорбента
    • Vm — молярный объём газа

    Примечание:

    Значение σ = 0.162 нм² для N₂ при 77 К принято в большинстве стандартов (ISO, IUPAC), но в научной литературе могут встречаться значения от 0.14 до 0.18 нм². Это — основной источник систематической погрешности в методе БЭТ

    Дано:

    При P/P₀ = 0.10, 0.15, 0.20, 0.25

    a = 12, 18, 25, 35 см³/г

    Построить график БЭТ → найти k и b → вычислить aₘ → рассчитать Sуд.

    По формуле БЭТ рассчитываем для каждого значения

    y=P/P0/(a(1-P/P0))

    Строим график зависимости y от x=P/P0. Линейная аппроксимация даёт уравнение прямой: y=kx+b

    Коэффциенты:

    k = 0.00198

    b = 0.00930

    Дальше по формуле рассчитываем объём монословая am:

    am=1/(k+b)=88,65 см3/г

    Удельную поверхность рассчитываем по формуле:

    Sуд=amNAs/Vm

    Где число Авогадро NA=6.022*1023, площадь одной молекулы азота s=0,162*10-18 м2. Молярный объём Vm=22400 см3/моль, что даёт:

    Sуд=386.1 м2/г.

    Ниже приведён график БЭТ с экспериментальными точками и аппроксимирующей прямой линии.

    7. Ограничения метода БЭТ

    Метод БЭТ даёт хорошие результаты для материалов с развитой поверхностью (Sуд > 1–5 м²/г). Он менее точен для непористых или микропористых материалов, где преобладает мономолекулярная адсорбция и модель полимолекулярного покрытия не работает.

    WordPress is the world’s most popular content management system, powering everything from personal blogs to enterprise-level websites. This post walks you through the core formatting elements and structural building blocks you’ll use every day.

    Working with Text

    WordPress supports all standard HTML formatting tags out of the box. You can highlight important information in bold, use italics for subtle emphasis, or combine them for bold italic. For technical terms or snippets, use the inline code tag.

    Great content isn’t just words on a page — it’s structure, visual hierarchy, and a reading experience that keeps people coming back.

    Lists and Structure

    Unordered lists work best for features, benefits, and non-sequential items:

    • Support for unlimited pages and posts
    • Flexible theme and template system
    • Over 50,000 plugins in the official WordPress plugin directory
    • Built-in SEO-friendly URL structure
    • Multilingual support via plugins like WPML or Polylang

    Ordered lists are ideal for step-by-step instructions:

    1. Install WordPress on your hosting server or locally
    2. Choose and activate a theme from the Themes directory
    3. Install essential plugins: SEO, caching, and security
    4. Create your core pages: Home, About, and Contact
    5. Configure permalink structure under Settings → Permalinks

    Going Deeper with Subheadings

    Media and Images

    WordPress includes a built-in Media Library for uploading and managing images, videos, and documents directly from the dashboard. Supported formats include JPEG, PNG, GIF, WebP, and SVG.

    The Gutenberg Block Editor

    Since version 5.0, WordPress uses the Gutenberg block editor. Every piece of content — a paragraph, heading, image, table, or button — is its own individual block. This gives you full layout control without touching a single line of CSS.

    Feature Comparison

    Feature WordPress.com (Free) Self-Hosted (org)
    Custom domain ❌ ✅
    Plugin installation ❌ ✅
    Full code access ❌ ✅
    Platform cost Free Free

    Wrapping Up

    WordPress powers more than 43% of all websites on the internet — and for good reason. Whether you’re launching a portfolio, a blog, or a full e-commerce store, the platform gives you everything you need to build a professional web presence.

    This post was created for demonstration purposes. Feel free to use it as a template for testing how your theme renders standard HTML elements.